
Zuletzt aktualisiert am 12. Oktober 2026 · Abstimmungsergebnis seit 1. Oktober 2026 im Komitologie-Register: befürwortende Stellungnahme.
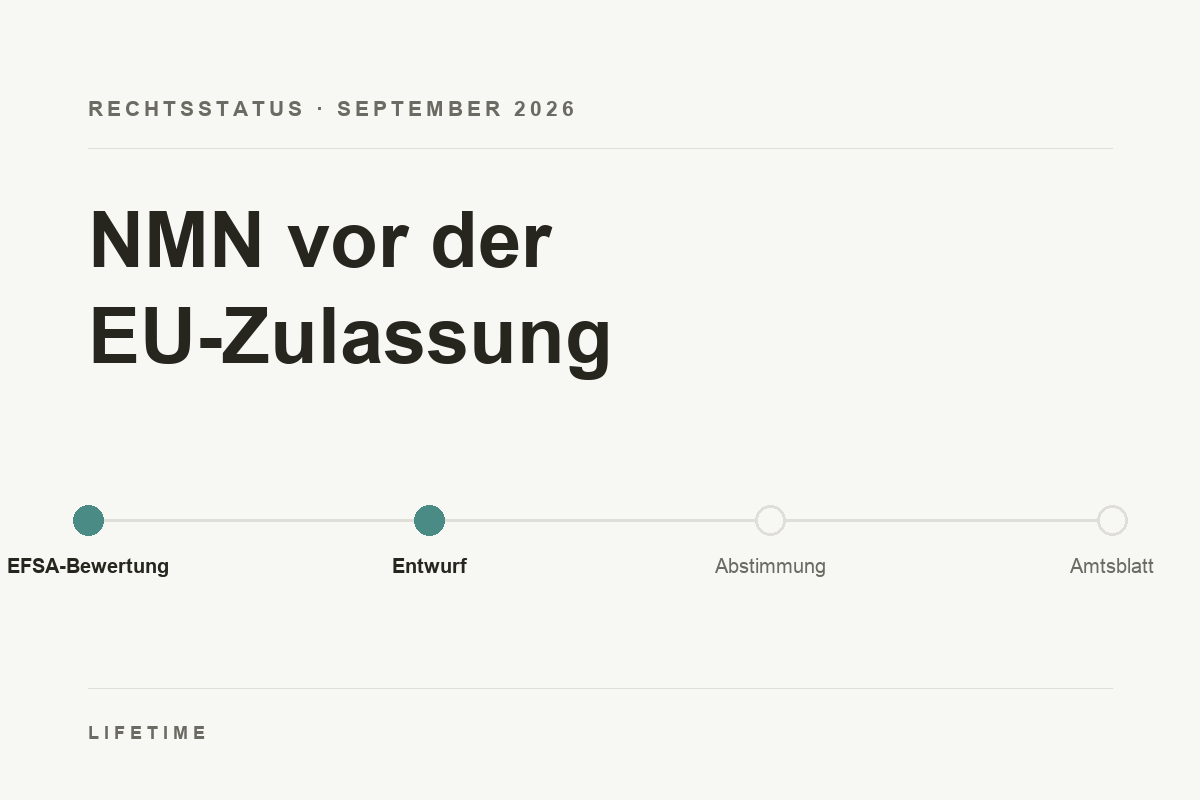
Kurz gesagt: Am 25. September 2026 hat der zuständige EU-Ausschuss der Mitgliedstaaten den Entwurf der Zulassungsverordnung für β-NMN befürwortet, 27 von 27 Staaten stimmten dafür. Der Entwurf erlaubt NMN in Nahrungsergänzungsmitteln für Erwachsene bis 300 mg pro Tag und gibt dem Antragsteller EffePharm fünf Jahre Exklusivität. Zugelassen ist NMN trotzdem noch nicht: Das gilt erst, wenn die Verordnung im Amtsblatt erschienen und in Kraft getreten ist. Den Gesamtüberblick gibt die Seite NMN in Deutschland.

Was stand am 25. September auf der Tagesordnung?
Der Entwurf der Verordnung, mit der die EU NMN als neuartiges Lebensmittel zulassen würde. Er stand als Punkt B.08 auf der Tagesordnung des Ständigen Ausschusses für Pflanzen, Tiere, Lebensmittel und Futtermittel, Sektion „Neuartige Lebensmittel und toxikologische Sicherheit der Lebensmittelkette“. Vorgesehen waren eine Aussprache und eine mögliche Stellungnahme des Ausschusses. Das Aktenzeichen der Kommission lautet PLAN/2026/1613.
In diesem Ausschuss sitzen Vertreter aller 27 Mitgliedstaaten, den Vorsitz führt die EU-Kommission. Hier liegt der Schritt zwischen der wissenschaftlichen Bewertung durch die EFSA und dem Rechtsakt: Die Kommission legt ihren Entwurf vor, die Mitgliedstaaten stimmen im sogenannten Prüfverfahren darüber ab. Für eine befürwortende Stellungnahme braucht es eine qualifizierte Mehrheit, also mindestens 15 der 27 Staaten, die zusammen mindestens 65 Prozent der EU-Bevölkerung vertreten. Wie das Verfahren insgesamt aufgebaut ist, erklärt der Artikel zum Novel-Food-Verfahren.
Übermittelt hat die Kommission den Entwurf am 11. September 2026. Er ist samt Anhang öffentlich im Komitologie-Register der EU einsehbar, Dokument D118035, seit dem 30. September in der Fassung D118035/02. NMN war an diesem Tag nicht der einzige Zulassungsentwurf, auf derselben Tagesordnung standen unter anderem L-alpha-GPC und zwei Muttermilch-Oligosaccharide.
Wie hat der Ausschuss abgestimmt?
Mit einer befürwortenden Stellungnahme. Seit dem 1. Oktober 2026 liegt im Komitologie-Register das Abstimmungsblatt V118291/01 zum Entwurf: 27 Mitgliedstaaten dafür, keine Gegenstimme, keine Enthaltung, 100 Prozent der EU-Bevölkerung, Datum der Stellungnahme 25. September 2026. Abgestimmt wurde förmlich, nicht im Konsensverfahren. Der Entwurf selbst steht seit dem 30. September als Fassung D118035/02 im Register, jetzt mit dem Titel „Act“, also als Text, den die Kommission annehmen kann.
Was fehlt, ist der Rechtsakt. Die Kommission muss die Verordnung formal annehmen und im Amtsblatt der EU veröffentlichen. Der zusammenfassende Sitzungsbericht des Ausschusses war am 12. Oktober noch nicht erschienen; in dieser Sektion kommt er meist drei bis vier Monate nach der Sitzung. Am Ergebnis ändert er nichts, maßgeblich ist das Abstimmungsblatt.
Was steht im Verordnungsentwurf?
Der Entwurf würde β-NMN für genau eine Verwendung zulassen: in Nahrungsergänzungsmitteln für Erwachsene, ausgenommen Schwangere und Stillende. Die Einzelheiten stehen im Anhang, der die Unionsliste ergänzt:
- Höchstmenge: 300 mg β-NMN pro Tag. Das entspricht laut Entwurf 109,7 mg Nicotinamid. Die Umrechnung steht dort, weil die EFSA NMN zugleich als Quelle bewertet hat, aus der Niacin (Vitamin B3) bioverfügbar ist.
- Kennzeichnung: Das Etikett muss den Stoff als β-NMN benennen und den Hinweis tragen, dass das Produkt nur für Erwachsene bestimmt ist und nicht für Schwangere und Stillende.
- Spezifikation: Zugelassen wäre NMN aus chemischer Synthese auf Basis von Nicotinamid-Ribosid-Chlorid, mit einer Reinheit von mindestens 99,0 Prozent und einem Gehalt von 99 bis 102 Prozent, bezogen auf die Trockenmasse. Dazu kommen Grenzwerte für Wasser, Lösungsmittelrückstände, Arsen und Keime.
- Antragsteller: EffePharm (Shanghai) Ltd., Antrag vom 2. August 2023, Register-Nummer 2023-17850. Die EFSA hat ihr Gutachten am 4. März 2026 angenommen und im Mai 2026 veröffentlicht (doi:10.2903/j.efsa.2026.10007).
- Datenschutz: fünf Jahre ab Inkrafttreten, zugunsten von EffePharm. Dazu mehr im nächsten Abschnitt.
Warum im Entwurf nur EffePharm genannt ist
Weil die Kommission dem Antrag auf Datenschutz nach Artikel 26 der Novel-Food-Verordnung stattgeben will. Der Entwurf hält fest, dass die EFSA ihre Bewertung ohne bestimmte Studien des Antragstellers nicht hätte abschließen können. Genannt werden Daten zur Identität und Zusammensetzung, eine Pharmakokinetik-Studie am Menschen, mehrere Genotoxizitätstests, eine 90-Tage-Studie und eine klinische Studie. Diese Daten sollen fünf Jahre lang geschützt sein.
Daraus folgt Artikel 2 des Entwurfs: Fünf Jahre ab Inkrafttreten darf nur EffePharm β-NMN in der EU in Verkehr bringen. Ausnahmen gibt es zwei, nämlich wenn ein späterer Antragsteller eine eigene Zulassung ohne Rückgriff auf die geschützten Daten erhält oder wenn EffePharm zustimmt. Praktisch hieße das: Verkehrsfähig wäre in dieser Zeit im Wesentlichen NMN aus der Herstellung von EffePharm, das als Uthever vertrieben wird.
Bisher war offen, ob die Kommission den Datenschutz gewährt. Beschlossen ist er erst mit dem Rechtsakt, aber mit dem Entwurf liegt ihre Absicht erstmals schriftlich vor. Die Mechanik dahinter erklärt der Abschnitt zu Artikel 26 im Verfahrensartikel. Für andere Hersteller bleibt der Weg über ein eigenes Dossier offen. Zu β-NMN laufen zwei weitere Anträge, von SyncoZymes (enzymatische Herstellung, Antrag 2024-27111) und von Borealis Pharma (chemische Synthese, Antrag 2025-33820). Für beide liegt noch keine EFSA-Bewertung vor.

Wann könnte die Zulassung gelten?
Nach dem bisherigen Tempo solcher Verfahren etwa Mitte Dezember 2026. Nach der befürwortenden Stellungnahme vom 25. September nimmt die Kommission die Verordnung formal an und veröffentlicht sie im Amtsblatt der EU. In Kraft tritt sie laut Entwurf am zwanzigsten Tag nach der Veröffentlichung.
Wie lange der Weg vom Ausschuss ins Amtsblatt dauert, zeigen zwei vergleichbare Fälle. Bei Nicotinamid-Ribosid-Chlorid, der verwandten NAD⁺-Vorstufe, tagte der Ausschuss am 18. November 2019, die Verordnung erschien am 13. Januar 2020. Beim Inulin-Propionat-Ester tagte er am 14. April 2026, die Verordnung erschien am 10. Juni 2026. Beide Male vergingen rund acht Wochen. Überträgt man das auf NMN, wäre eine Veröffentlichung gegen Ende November 2026 möglich und das Inkrafttreten etwa Mitte Dezember. Ein zugesagtes Datum ist das nicht.
Die Hürde im Ausschuss, mindestens 15 Staaten mit 65 Prozent der Bevölkerung, ist mit 27 von 27 Stimmen deutlich genommen. Ein Berufungsausschuss, wie er ohne qualifizierte Mehrheit nötig geworden wäre, entfällt damit.
Was gilt bis dahin in Deutschland?
Rechtlich ändert sich bis zum Inkrafttreten nichts. Eine Ausschusssitzung ist keine Zulassung, und auch eine befürwortende Abstimmung macht NMN noch nicht verkehrsfähig. Maßgeblich ist allein der Eintrag in die Unionsliste, der mit dem Inkrafttreten der Verordnung wirksam wird. Bis dahin ist NMN in der EU weder als Lebensmittel noch als Nahrungsergänzungsmittel zugelassen. Was das im Alltag bedeutet, beantwortet der Artikel Ist NMN in Deutschland legal? Was ab dem Inkrafttreten auf einem zugelassenen Produkt stehen muss, erklärt der Artikel Zugelassenes NMN erkennen.
Was der Entwurf für LIFETIME NMN bedeutet
Zwei Punkte des Entwurfs betreffen unser Pulver direkt. Der erste ist der Rohstoff. LIFETIME NMN weist Uthever als Rohstoff aus, also das NMN des Antragstellers, für den der Entwurf den Datenschutz vorsieht. Das Pulver wird ausschließlich zu Forschungs- und Analysezwecken abgegeben.
Der zweite ist die Spezifikation. Sie trennt zwei Werte, die im Markt oft verwechselt werden: die Reinheit, also wie sauber das enthaltene NMN ist, und den Gehalt, also wie viel NMN tatsächlich im Pulver steckt (mehr dazu: NMN-Qualität erkennen). Die Reinheit von über 99 Prozent ist eine Angabe des Rohstofflieferanten. Den Gehalt messen wir für jede ausgelieferte Charge selbst nach, per ¹H-NMR bei Limbach Analytics in Mainz, einem nach DIN EN ISO/IEC 17025 akkreditierten Labor. Für die aktuelle Charge 20250917 ergab das 100,1 ± 1,3 Prozent der Deklaration. Die Prüfberichte aller Chargen stehen im Chargen-Archiv.
Der Entwurf auf einen Blick
| Punkt | Regelung im Entwurf |
|---|---|
| Verwendung | Nahrungsergänzungsmittel nach Richtlinie 2002/46/EG |
| Zielgruppe | Erwachsene, ausgenommen Schwangere und Stillende |
| Höchstmenge | 300 mg β-NMN pro Tag, entspricht 109,7 mg Nicotinamid |
| Kennzeichnung | Bezeichnung als β-NMN, Hinweis auf die Zielgruppe |
| Herstellung | chemische Synthese aus Nicotinamid-Ribosid-Chlorid |
| Reinheit und Gehalt | mindestens 99,0 % Reinheit, 99 bis 102 % Gehalt (Trockenmasse) |
| Datenschutz | 5 Jahre ab Inkrafttreten, nur EffePharm (Shanghai) Ltd. |
| Inkrafttreten | 20 Tage nach Veröffentlichung im Amtsblatt |
| Stand 12. Oktober 2026 | vom Ausschuss befürwortet, 27 von 27 Stimmen; Amtsblatt steht aus |
Das Wichtigste in Kürze
- Verlass dich auf das Amtsblatt, nicht auf Meldungen über die Sitzung. Erst die veröffentlichte und in Kraft getretene Verordnung macht NMN verkehrsfähig.
- Das Ergebnis ist öffentlich: Abstimmungsblatt V118291/01 im Komitologie-Register beim Dokument D118035, befürwortende Stellungnahme vom 25. September 2026, 27 von 27 Stimmen.
- Frag nach dem Rohstoff. Mit dem befürworteten Entwurf ist fünf Jahre lang im Wesentlichen NMN von EffePharm verkehrsfähig, also Uthever.
- Achte nach der Zulassung auf das Etikett: Zugelassene Nahrungsergänzungsmittel müssen β-NMN benennen, dürfen höchstens 300 mg pro Tagesmenge enthalten und tragen den Hinweis für Schwangere und Stillende. Wie du die Angaben am Regal prüfst, steht im Artikel Zugelassenes NMN erkennen.
Dieser Artikel hat informativen Charakter und gibt den Rechts- und Verfahrensstand zum 12. Oktober 2026 wieder. Er stellt keine Rechtsberatung und keine gesundheitsbezogene Aussage im Sinne der Verordnung (EG) Nr. 1924/2006 dar.
